
O gene CBS codifica a enzima cistationina β-sintase, responsável pela primeira etapa irreversível da via de transulfuração. Nessa reação, a homocisteína condensa-se com a serina para formar cistationina, que será posteriormente convertida em cisteína.
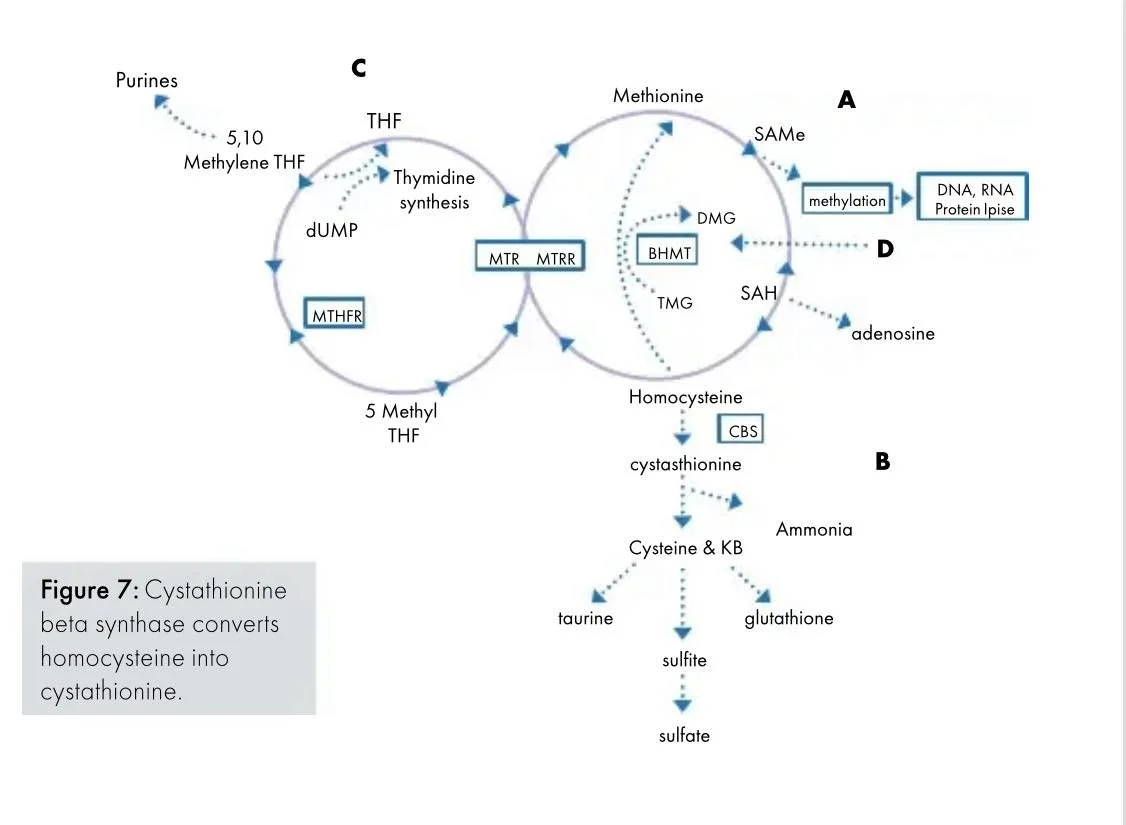
A cisteína participa da síntese de diversas moléculas biologicamente relevantes, incluindo a glutationa, um dos principais sistemas antioxidantes intracelulares, além de outras moléculas sulfuradas.
A via de transulfuração conecta, portanto, o metabolismo da metionina ao metabolismo da cisteína e contribui para a regulação da homocisteína. A sua atividade depende de diversos fatores, incluindo a expressão e a função da CBS, a disponibilidade de substratos, a vitamina B6 na forma de piridoxal-5'-fosfato e os mecanismos de regulação metabólica.
Variantes genéticas patogênicas que reduzem significativamente a atividade da CBS podem provocar homocistinúria clássica, uma doença genética associada ao acúmulo de homocisteína e metionina, bem como à redução da disponibilidade de cisteína. É importante distinguir estas variantes patogênicas dos polimorfismos comuns, que não apresentam necessariamente consequências clínicas relevantes [1, 2].
Variantes CBS C699T e C1080T
As variantes historicamente designadas como CBS C699T e C1080T correspondem a alterações sinônimas na sequência codificante do gene. A variante C699T corresponde a p.Tyr233=, enquanto C1080T, na nomenclatura histórica, corresponde a p.Ala360=, sendo que a designação convencional C1080T depende da orientação e da nomenclatura utilizadas na publicação.
Estas alterações não modificam diretamente a sequência de aminoácidos da proteína. Embora variantes sinônimas possam, em determinadas circunstâncias, influenciar o processamento do RNA, a estabilidade do transcrito ou a expressão proteica, esses efeitos precisam de ser demonstrados experimentalmente.
Um estudo publicado em 1993 identificou ambas as alterações como variantes sinônimas. Posteriormente, um estudo populacional com 785 participantes analisou polimorfismos no locus CBS e não encontrou efeitos estatisticamente significativos dessas variantes sobre as concentrações plasmáticas de homocisteína [2, 3].
Assim, não existe fundamento suficiente para afirmar que CBS C699T ou C1080T aumentam a atividade da enzima em dez vezes. Essa afirmação não deve ser utilizada como fato estabelecido sem a apresentação de um estudo experimental primário que demonstre diretamente tal magnitude de efeito.
A interpretação clínica de um resultado genético deve considerar a variante exata, a classificação clínica, o contexto molecular e os parâmetros bioquímicos do indivíduo. A identificação isolada de um polimorfismo não permite concluir que existe hiperatividade da CBS.
Homocisteína, cisteína e glutationa
A homocisteína pode seguir duas vias metabólicas principais:
Remetilação: a homocisteína é reconvertida em metionina, processo que envolve folato, vitamina B12 e enzimas específicas.
Transulfuração: a homocisteína é convertida em cistationina pela CBS e, posteriormente, em cisteína por ação da cistationina γ-liase, codificada pelo gene CTH.
A cisteína pode ser utilizada na síntese de glutationa, constituída por glutamato, cisteína e glicina. Também pode ser metabolizada por vias que contribuem para a produção de taurina e sulfato.
A distribuição da cisteína entre estas vias depende de múltiplos fatores, como a disponibilidade de substratos, a atividade enzimática, o estado redox, as necessidades celulares e os mecanismos regulatórios. Por esse motivo, não é possível concluir que um eventual aumento da atividade da CBS provoque necessariamente uma redução da glutationa ou um aumento proporcional da taurina e do sulfato.
Da mesma forma, concentrações reduzidas de glutationa não demonstram, isoladamente, que exista excesso de enxofre ou hiperatividade da CBS.
A avaliação do metabolismo sulfurado deve considerar o contexto clínico e os dados laboratoriais pertinentes, em vez de atribuir os resultados a um único polimorfismo genético [1, 4].
Compostos sulfurados, sulfito e sulfeto de hidrogênio
O metabolismo do enxofre envolve diferentes compostos com propriedades bioquímicas distintas. Entre eles encontram-se a cisteína, a glutationa, o sulfito, o sulfato e o sulfeto de hidrogénio (H₂S).
O sulfito é oxidado a sulfato pela enzima sulfito oxidase, codificada pelo gene SUOX. Esta enzima contém um cofator de molibdênio e desempenha um papel fundamental no metabolismo dos compostos sulfurados.
A deficiência grave de sulfito oxidase ou de molibdênio cofatorial pode comprometer esta reação e provocar acumulação de sulfito, com consequências neurológicas potencialmente graves. Estas condições são distintas da simples presença de um polimorfismo comum no gene CBS.
O sulfeto de hidrogênio, por sua vez, é uma molécula sinalizadora produzida endogenamente. Em concentrações fisiológicas, participa em processos de sinalização celular e na regulação vascular e mitocondrial. Em concentrações excessivas, pode inibir a respiração mitocondrial e exercer efeitos tóxicos.
Contudo, não é cientificamente adequado inferir que uma variante comum da CBS causa elevação de H₂S no cérebro, neurotoxicidade ou alterações cognitivas sem evidência clínica e bioquímica específica.
A presença de sulfito, sulfato e sulfeto de hidrogênio deve ser interpretada individualmente, considerando as suas diferenças metabólicas e toxicológicas [4, 5].
Molibdênio e sulfito oxidase
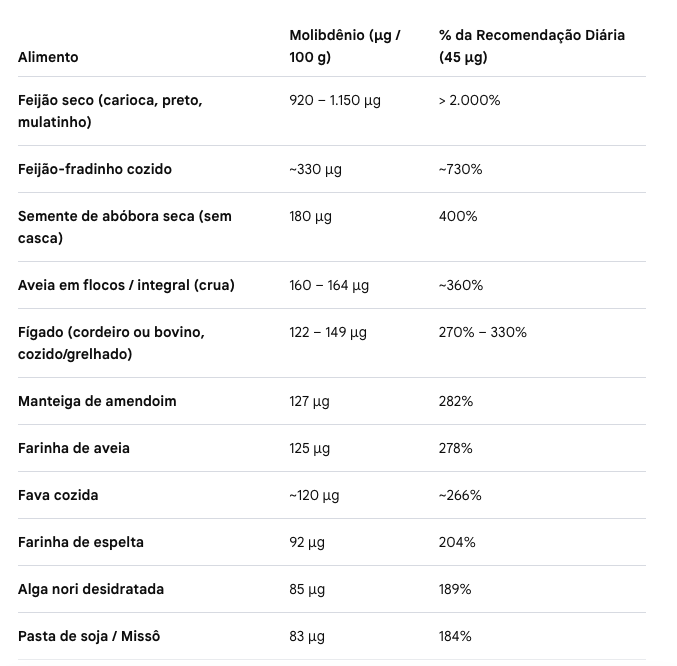
O molibdénio é um oligoelemento essencial que integra cofatores utilizados por determinadas enzimas humanas, incluindo a sulfito oxidase. A atividade desta enzima é indispensável à conversão do sulfito em sulfato.
Fontes de molibdênio: feijão, ervilha, lentilha, soja, fígado, semente de abóbora e aveia.
A deficiência hereditária de cofator de molibdênio e a deficiência isolada de sulfito oxidase são doenças raras, com manifestações clínicas distintas das alterações comuns encontradas em testes genéticos comerciais.
A existência de uma variante CBS não permite presumir deficiência de molibdênio, sobrecarga da sulfito oxidase ou necessidade de suplementação.
A suplementação deve ser considerada apenas quando existir uma indicação clínica fundamentada, uma vez que a administração indiscriminada de micronutrientes pode ser desnecessária e, dependendo da dose e do contexto, prejudicial.
O ciclo da metionina e a importância da metilação
A metilação é um conjunto de reações bioquímicas que envolvem a transferência de grupos metilo entre moléculas. O ciclo da metionina participa na produção de S-adenosilmetionina (SAM), um dos principais doadores de grupos metilo do organismo.
A SAM participa em numerosas reações, incluindo a metilação de DNA, RNA, proteínas, fosfolípidos e outras moléculas. Estas reações contribuem para a regulação da expressão genética, a manutenção das membranas celulares e o metabolismo de determinados neurotransmissores.
O metabolismo de um carbono também está relacionado com a síntese de nucleótidos e com a manutenção de processos celulares essenciais. O folato e a vitamina B12 desempenham funções importantes nestas vias.
No entanto, a expressão genérica «ciclo de metilação» não deve ser utilizada para atribuir todas as funções celulares a uma única via metabólica. A mielinização, a função imunitária, a síntese de neurotransmissores e a integridade intestinal dependem de redes complexas de mecanismos bioquímicos, nutricionais e fisiológicos.
Da mesma forma, a presença de variantes em MTHFR, MTR, MTRR ou CBS não demonstra, por si só, uma deficiência funcional generalizada de metilação nem determina a necessidade de suplementação com doses elevadas de vitaminas do complexo B.
A avaliação deve integrar o quadro clínico, a alimentação, os medicamentos utilizados e, quando indicado, parâmetros laboratoriais como homocisteína, vitamina B12, folato e outros marcadores relevantes.
CBS, glutamato, GABA e metabolismo energético
O glutamato e o GABA são neurotransmissores com funções complementares no sistema nervoso central. O glutamato participa predominantemente na neurotransmissão excitatória, enquanto o GABA é o principal neurotransmissor inibitório do cérebro adulto.
A enzima glutamato descarboxilase (GAD) converte glutamato em GABA, utilizando piridoxal-5'-fosfato como cofator. A atividade desta enzima pode ser afetada por condições específicas, incluindo determinados processos autoimunes, mas a presença de sintomas neurológicos inespecíficos não permite concluir que exista deficiência de GAD.
O α-cetoglutarato integra o ciclo dos ácidos tricarboxílicos e participa no metabolismo dos aminoácidos, incluindo as interconversões entre glutamato e outros intermediários metabólicos.
A glutamina, o glutamato, o GABA e o α-cetoglutarato encontram-se ligados por diferentes reações bioquímicas, mas não constituem um circuito simples e livremente reversível. Cada reação possui mecanismos de regulação próprios.
Não existe evidência clínica suficiente para estabelecer uma relação causal direta entre os polimorfismos CBS C699T ou C1080T e alterações do GABA, do glutamato, do metabolismo energético cerebral ou da chamada névoa cerebral.
Também não se deve atribuir automaticamente alterações destas vias à exposição a alumínio ou mercúrio sem demonstração da exposição, da dose e do efeito biológico relevante.
CBS e autismo: limitações da hipótese genética
O transtorno do espectro do autismo (TEA) é uma condição do neurodesenvolvimento caracterizada por diferenças na comunicação e interação social e por padrões restritos ou repetitivos de comportamentos, interesses ou atividades.
A sua etiologia é multifatorial, envolvendo fatores genéticos e processos do desenvolvimento. Não existe uma única variante genética que explique todos os casos, e a contribuição de cada fator varia entre indivíduos.
A observação de determinadas variantes genéticas numa amostra de crianças autistas não demonstra que essas variantes sejam responsáveis pelo diagnóstico. Para estabelecer uma associação, são necessários estudos adequadamente dimensionados, grupos de comparação, controlo de fatores de confusão e replicação independente.
Em particular, não existe evidência robusta de que CBS C699T seja uma variante determinante do autismo, de que provoque um estado de semi-hibernação cerebral ou de que explique a chamada névoa cerebral em crianças autistas.
Também não existe suporte científico para atribuir o aumento da prevalência identificada do autismo à exposição a metais pesados provenientes de vacinas ou à intensificação dos calendários de vacinação. A Organização Mundial da Saúde reafirmou, em dezembro de 2025, que a evidência científica de elevada qualidade não demonstra uma relação causal entre vacinas e autismo [6].
A investigação sobre fatores genéticos e ambientais deve continuar, mas as hipóteses mecanísticas não devem ser apresentadas como relações causais demonstradas.
Como abordar o tema na prática clínica?
A identificação de um polimorfismo comum não substitui a avaliação bioquímica. Quando existe indicação clínica, a homocisteína plasmática pode ajudar a avaliar o metabolismo deste aminoácido, enquanto a vitamina B12, o folato, a função renal e outros parâmetros podem contribuir para esclarecer alterações identificadas.
A homocisteína elevada pode resultar de múltiplas causas, incluindo deficiências nutricionais, alterações da função renal, determinados medicamentos e doenças metabólicas hereditárias. A interpretação deve ser feita no contexto clínico apropriado.
A suplementação com folato, vitamina B12, vitamina B6, molibdénio, glutationa ou outros compostos não deve ser orientada exclusivamente por um resultado genético. A intervenção nutricional deve responder a uma necessidade identificada e ser monitorizada de acordo com a indicação clínica.