Ataxia SCA27B: como eu faria um estudo metabólico?

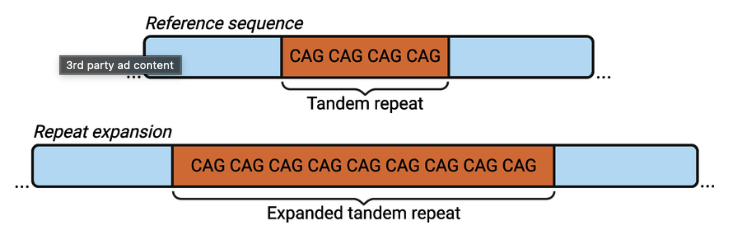
A SCA27B (Spinocerebellar Ataxia Type 27B) é uma doença genética neurodegenerativa caracterizada principalmente por ataxia cerebelar de início tardio, geralmente de progressão lenta. Ela está relacionada a uma expansão bialélica de repetições GAA no gene FGF14, localizado no cromossomo 13q33.1. Atualmente, a SCA27B é reconhecida como uma das causas mais frequentes de ataxia hereditária de início tardio em determinadas populações europeias.

A doença apresenta um fenótipo bastante variável. Os sintomas mais comuns incluem dificuldade de equilíbrio e coordenação, alterações da marcha, disartria, nistagmo e outros distúrbios dos movimentos oculares. Um aspecto particularmente característico são os episódios paroxísticos de ataxia ou vertigem, que podem ser desencadeados por fatores como exercício, estresse, álcool ou exposição ao calor. Com a evolução da doença, esses episódios podem se tornar menos proeminentes enquanto a ataxia persistente passa a predominar.

A SCA27B é causada por uma expansão intrônica de repetições GAA no FGF14. Diferentemente de algumas doenças por expansão de trinucleotídeos, a relação entre o tamanho da expansão e a manifestação clínica é complexa. Expansões menores podem estar associadas a penetrância reduzida, enquanto expansões maiores apresentam maior probabilidade de produzir doença. A idade de início também é variável, mas a manifestação costuma ocorrer na idade adulta, frequentemente após os 50 anos.
Epidemiologia

A frequência da SCA27B varia consideravelmente entre as populações.

Ela é particularmente prevalente em algumas regiões da França, Suíça, Alemanha e outros países europeus, enquanto estudos em populações de outras regiões demonstram frequências menores. Essa distribuição provavelmente está relacionada à história genética e ao efeito fundador da expansão FGF14 em determinadas populações.

Um dos achados epidemiológicos mais importantes surgiu a partir de estudos de pacientes com ataxia cerebelar de início tardio de causa desconhecida. A análise genética revelou que uma proporção significativa desses casos anteriormente classificados como idiopáticos estava, na realidade, relacionada à expansão GAA no FGF14.

Isso mudou significativamente a compreensão epidemiológica da doença.

Em algumas coortes europeias de pacientes com ataxia de início tardio, a expansão FGF14 pode explicar uma parcela substancial dos casos, tornando a SCA27B uma hipótese diagnóstica importante diante de uma ataxia cerebelar de início adulto.

Além disso, estudos populacionais demonstraram que expansões patogênicas ou potencialmente patogênicas do FGF14 podem estar presentes na população geral em frequência maior do que inicialmente imaginado. Isso sugere que a SCA27B pode estar subdiagnosticada, especialmente em pessoas com sintomas leves, início tardio ou manifestações predominantemente episódicas.

Uma doença provavelmente subdiagnosticada

Durante muitos anos, pacientes com SCA27B podiam receber diagnósticos como:

  • ataxia cerebelar idiopática;

  • ataxia de causa desconhecida;

  • ataxia espinocerebelar não classificada;

  • vertigem de origem não definida;

  • doença vestibular.

Isso ocorre porque o quadro clínico pode ser bastante heterogêneo e porque a expansão GAA do FGF14 não era incluída rotineiramente nos testes genéticos tradicionais para ataxias.

Atualmente, com a disponibilidade de testes específicos para expansões repetitivas, a identificação da SCA27B aumentou significativamente.

Esse aspecto é particularmente importante porque a confirmação genética tem implicações para o acompanhamento clínico, aconselhamento genético e identificação de familiares potencialmente afetados.

Herança da SCA27B

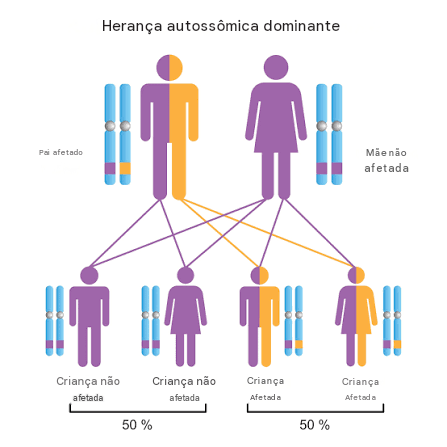
A SCA27B apresenta herança autossômica dominante. Isso significa que uma única cópia da variante patogênica no gene FGF14 é suficiente para aumentar o risco de desenvolver a doença.

A alteração responsável é uma expansão de repetições GAA em uma região intrônica do FGF14, geralmente presente em heterozigose.

Na prática:

  • Uma pessoa afetada geralmente possui um alelo expandido e um alelo normal.

  • Um indivíduo portador da expansão patogênica pode transmiti-la a 50% dos filhos, independentemente do sexo.

  • Homens e mulheres podem ser afetados.

  • A presença da expansão não significa necessariamente que os sintomas aparecerão na mesma idade ou com a mesma intensidade. A SCA27B apresenta penetrância relacionada à idade e grande variabilidade clínica.

  • A idade de início costuma ser mais tardia, frequentemente na vida adulta, e a doença tende a apresentar progressão lenta.
Um ponto importante é que a SCA27B não é uma doença mitocondrial, recessiva ou tipicamente bialélica. O mecanismo clássico é uma expansão heterozigótica dominante no FGF14.

A expansão também apresenta características genéticas interessantes, porque o número de repetições GAA está relacionado ao risco e a algumas características clínicas, mas não permite prever de forma absoluta quando uma pessoa desenvolverá sintomas ou qual será sua gravidade.

SCA27B e progressão da doença

Apesar de ser classificada como uma doença neurodegenerativa, a SCA27B geralmente apresenta uma evolução mais lenta do que várias outras ataxias espinocerebelares.

Estudos longitudinais demonstram progressão gradual da ataxia, com grande variabilidade individual. Essa característica torna a SCA27B particularmente interessante para estudos que buscam identificar fatores capazes de preservar a função neurológica ao longo do tempo.

É justamente nesse ponto que questões relacionadas a metabolismo energético, função mitocondrial, estresse oxidativo, neuroplasticidade, exercício e nutrição começam a ganhar interesse científico.

A genética determina a vulnerabilidade, mas ainda precisamos compreender melhor quais fatores podem modificar a expressão funcional dessa vulnerabilidade ao longo da vida.

E é nesse contexto que a investigação sobre metabolismo cerebral e estratégias nutricionais, incluindo a cetose, pode representar uma nova área de pesquisa na SCA27B. Mas existe uma diferença importante entre uma hipótese biologicamente plausível e um tratamento comprovado. Até o momento, não foram feitos estudos sobre o tema. O que existe é uma hipótese científica que merece ser investigada.

O que acontece no cerebelo na SCA27B?

O gene FGF14 produz uma proteína importante para o funcionamento dos neurônios. No cerebelo, o FGF14 está associado ao segmento inicial do axônio das células de Purkinje, neurônios fundamentais para o controle fino dos movimentos e do equilíbrio. As células de Purkinje são extremamente ativas. Elas recebem milhares de estímulos e apresentam uma atividade elétrica contínua. Isso significa que possuem uma elevada demanda energética.

Na SCA27B, a expansão GAA no gene FGF14 interfere na expressão da proteína e altera a fisiologia neuronal. O problema, portanto, não é simplesmente uma "falta de energia" no cerebelo. Existe uma alteração genética específica que interfere no funcionamento dos neurônios.

A pergunta interessante é:

Será que podemos aumentar a reserva energética e a capacidade de adaptação das redes cerebelares, tornando-as mais resistentes à disfunção?

As células de Purkinje utilizam corpos cetônicos?

Essa é uma das bases mais interessantes para investigar a dieta cetogênica. O cérebro é capaz de utilizar corpos cetônicos, principalmente β-hidroxibutirato e acetoacetato, como fontes alternativas de energia. Quando a ingestão de carboidratos é reduzida, aumenta a oxidação de ácidos graxos e o fígado passa a produzir mais corpos cetônicos.

Esses metabólitos chegam ao cérebro e podem ser utilizados como substrato energético. Existem evidências experimentais de que o tecido cerebelar e as células de Purkinje possuem mecanismos capazes de utilizar corpos cetônicos.

Durante a cetose, o β-hidroxibutirato pode ser utilizado como substrato energético e convertido em acetil-CoA.

Gordura → corpos cetônicos → acetil-CoA → ciclo de Krebs → ATP

Mas os corpos cetônicos não são apenas combustível. O β-hidroxibutirato também atua como molécula de sinalização e pode influenciar diferentes processos celulares relacionados ao metabolismo, estresse oxidativo e expressão gênica.

Por isso, a hipótese da cetose é mais ampla do que simplesmente "dar mais energia para o cérebro". A hipótese seria que a cetose poderia modificar o ambiente metabólico do neurônio e aumentar sua capacidade de lidar com uma situação de estresse energético. Ainda não temos como saber se isso acontece na SCA27B.

Onde entra a neuroplasticidade?

O sistema nervoso possui capacidade de adaptação. Mesmo quando uma determinada região apresenta alteração funcional, outras redes podem modificar sua atividade e contribuir para preservar determinadas funções. Isso é particularmente relevante no cerebelo.

A neuroplasticidade envolve alterações na força das conexões sinápticas, organização das redes neurais e capacidade de adaptação aos estímulos. A nutrição adequada fornece os substratos necessários para a plasticidade, mas o estímulo para a plasticidade vem principalmente da atividade neural.

Por isso, uma estratégia para preservar a função cerebelar deve combinar nutrição + metabolismo energético + exercício + treinamento motor + sono adequado.

O DHA, um dos principais ácidos graxos ômega-3, é um componente estrutural importante das membranas das células nervosas. Ele participa da organização das membranas, comunicação celular e funcionamento das sinapses. Também existem evidências experimentais relacionando DHA a vias envolvidas na plasticidade neuronal, incluindo BDNF e CREB.

Há ainda um dado interessante em outra doença: a SCA38. Em um estudo clínico, a suplementação com DHA foi associada a alterações clínicas e metabólicas favoráveis. Mas é fundamental não extrapolar diretamente esse resultado. SCA38 não é SCA27B. Os mecanismos genéticos são diferentes. Portanto, o DHA é uma estratégia biologicamente interessante, mas que precisa ser testada.

O exercício pode ser ainda mais importante

Se o objetivo é estimular neuroplasticidade, não podemos colocar toda a responsabilidade na alimentação. O exercício é um potente estímulo para adaptação neural.

Em pessoas com ataxia, um programa individualizado pode incluir:

  • exercício aeróbico

  • treinamento de força

  • exercícios de equilíbrio

  • treinamento de coordenação

  • exercícios específicos de marcha

  • treinamento motor repetitivo.

O princípio é simples: o cérebro precisa de estímulo para se adaptar.

Cetose + exercício poderia impedir a progressão da SCA27B?

Não sabemos. Existem pelo menos três possibilidades:

1. Melhorar a função sem modificar a doença

A pessoa pode melhorar equilíbrio, coordenação ou fadiga porque o cérebro está funcionando de maneira mais eficiente. Entretanto, a alteração genética continua presente e a doença continua progredindo. Isso seria um efeito funcional, não necessariamente um efeito modificador da doença.

2. Aumentar a capacidade de compensação

Outra possibilidade é a doença continuar evoluindo, mas as redes cerebelares conseguirem compensar melhor as alterações. Isso seria neuroplasticidade compensatória.

3. Modificar a progressão

O cenário mais interessante seria a intervenção realmente diminuir a vulnerabilidade neuronal e retardar a perda funcional. Isso seria um verdadeiro efeito modificador da doença.

Como testar essa hipótese?

"É possível aumentar a reserva metabólica e a capacidade de adaptação das redes cerebelares por meio da combinação entre nutrição, cetose e exercício?"

Um estudo clínico prcisaria acompanhar simultaneamente:

  • SARA para avaliar a gravidade da ataxia. SARA significa Scale for the Assessment and Rating of Ataxia, ou Escala para Avaliação e Classificação da Ataxia. A escala tem 8 itens, com pontuação total de 0 a 40:
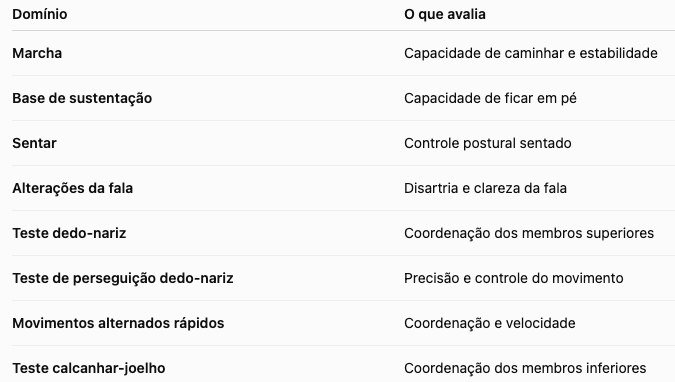
Quanto maior a pontuação, maior a gravidade da ataxia.

  • Testes quantitativos de marcha, equilíbrio e coordenação, para detectar alterações funcionais que podem não aparecer imediatamente na SARA.

  • β-hidroxibutirato para confirmar a exposição à cetose.

  • Ressonância magnética para avaliar alterações estruturais do cerebelo.

  • Espectroscopia por ressonância magnética para investigar o metabolismo cerebelar.

  • NfL (neurofilament light chain, em português, cadeia leve de neurofilamentos): proteína estrutural encontrada principalmente nos axônios dos neurônios. Quando ocorre dano ou degeneração axonal, o NfL pode ser liberado para o líquido cefalorraquidiano e, em menor concentração, para o sangue.

  • Metabolômica: para identificar alterações nas vias metabólicas.

  • Também seria importante considerar o tamanho da expansão GAA no FGF14, pois existe relação entre a expansão e a variabilidade clínica.

Conectar estes pontos seria uma excelente oportunidade clínica:

FGF14 → células de Purkinje → metabolismo energético → corpos cetônicos → plasticidade neuronal → função cerebelar.

Dra. Andreia Torres é Nutricionista, especialista em nutrição clínica, esportiva e funcional, com mestrado em nutrição humana, doutorado em psicologia clínica e cultura/ensino na saúde, pós-doutorado em saúde coletiva. Também possui formações no Brasil e nos Estados Unidos em práticas integrativas em saúde. Para contratar envie uma mensagem: http://andreiatorres.com/consultoria/

SCA27B: a ataxia genética causada por uma expansão no gene FGF14

A SCA27B, também chamada ataxia GAA-FGF14 , é uma forma genética de ataxia cerebelar de início predominantemente adulto. Ela ganhou grande atenção científica a partir de 2022, quando dois grupos de pesquisadores, utilizando técnicas avançadas de análise genômica, identificaram uma alteração genética que explicava muitos casos de ataxia cerebelar de início tardio que permaneciam sem diagnóstico molecular.

A descoberta é particularmente importante porque demonstra que uma pessoa pode apresentar uma doença genética mesmo quando os exames genéticos convencionais não encontram uma variante responsável.

O que causa a SCA27B?

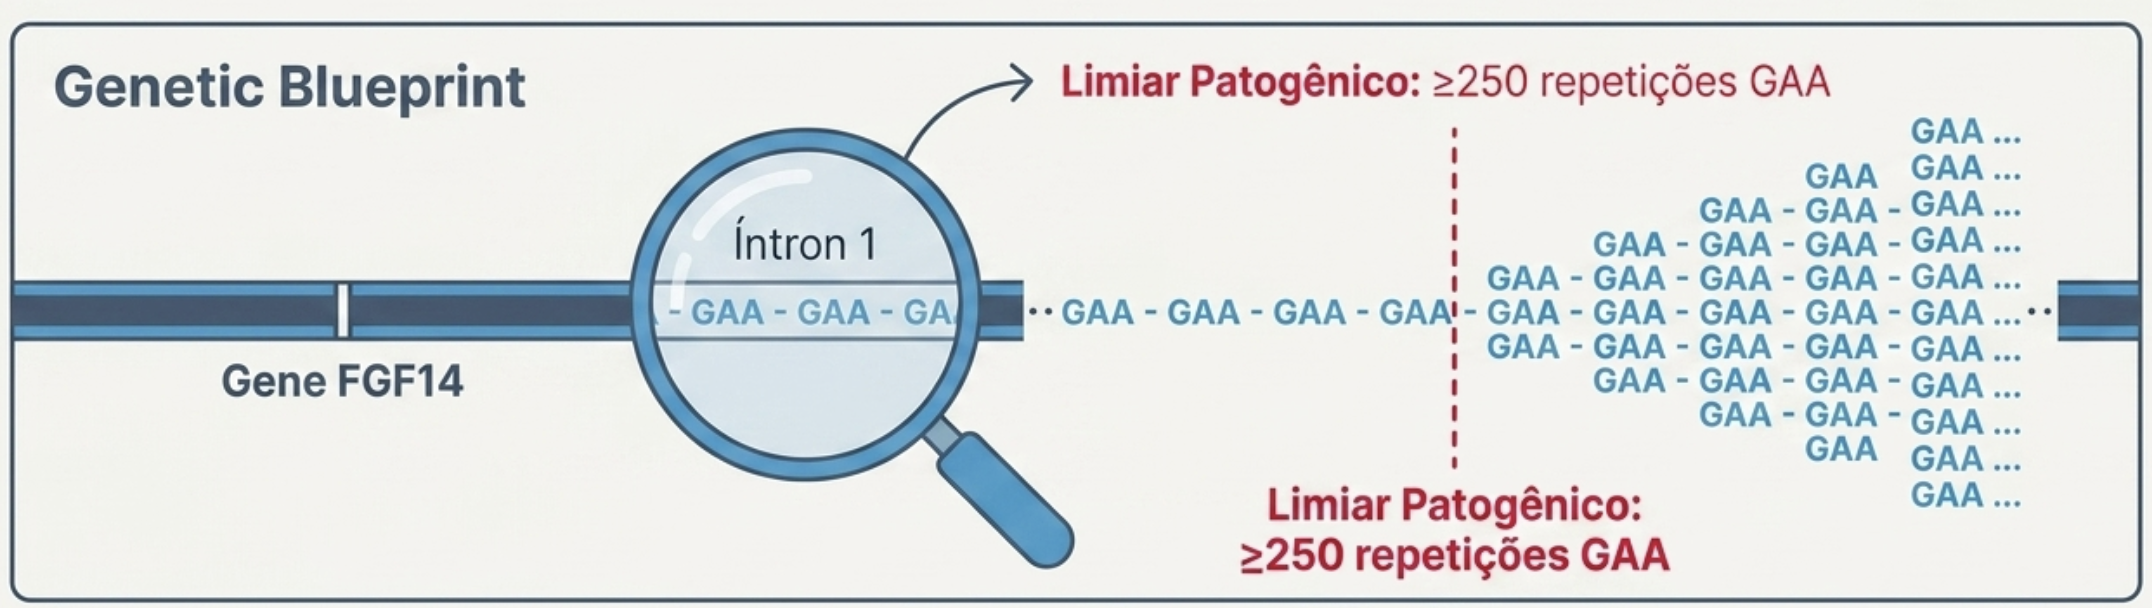
A SCA27B é causada por uma expansão de repetições GAA no gene FGF14. O FGF14 codifica o fibroblast growth factor 14, uma proteína importante para o funcionamento dos neurônios. A expansão responsável pela SCA27B está localizada em uma região intrônica do gene, ou seja, em uma região que não codifica diretamente a proteína. Essa localização ajuda a explicar por que a doença permaneceu difícil de diagnosticar durante tanto tempo.

As técnicas tradicionais de sequenciamento, especialmente aquelas baseadas em leituras curtas do DNA, podem ter dificuldade para identificar expansões repetitivas. O desenvolvimento do long-read sequencing, capaz de analisar segmentos muito maiores do DNA, foi fundamental para revelar essa alteração.

Uma doença genética que estava escondida nos exames convencionais

A descoberta da expansão em FGF14 mostrou que muitos pacientes classificados anteriormente como portadores de "ataxia cerebelar de causa desconhecida" apresentavam, na realidade, SCA27B.

No estudo de Rafehi e colaboradores, a expansão foi identificada em diferentes coortes de pacientes com ataxia de início adulto. Na coorte australiana, 4,2% dos pacientes apresentavam expansões superiores a 300 repetições GAA. Na coorte alemã de validação, 8,7% apresentavam expansões superiores a 335 repetições.

Os dois estudos que descreveram simultaneamente a alteração encontraram mais de 200 pacientes com expansões no FGF14, estabelecendo a SCA27B como uma causa importante de ataxia cerebelar de início tardio.

Isso tem uma consequência clínica importante: um resultado negativo em um painel genético convencional ou em um exoma não necessariamente exclui uma ataxia genética. Algumas doenças são causadas por expansões repetitivas que exigem métodos específicos para serem identificadas.

Como a SCA27B se manifesta?

A apresentação típica é uma ataxia cerebelar de início adulto, geralmente de progressão lenta. Entre as manifestações descritas estão:

• dificuldade de equilíbrio e coordenação
• alteração da marcha
• disartria
• nistagmo, especialmente o chamado downbeat nystagmus
• tontura e alterações vestibulares
• hiperreflexia
• rigidez muscular
• tremor
• alterações autonômicas em alguns pacientes

A apresentação, entretanto, é variável. Nem todos os indivíduos apresentam exatamente o mesmo conjunto de sintomas. Uma característica particularmente interessante é a presença de episódios de piora dos sintomas em alguns pacientes, o que pode contribuir para que a doença seja confundida inicialmente com outras formas de ataxia episódica.

O tamanho da expansão importa?

Sim, mas a interpretação não é tão simples quanto "quanto maior, pior". Os primeiros estudos demonstraram uma relação entre o tamanho da expansão e a probabilidade de doença. Expansões superiores a aproximadamente 335 repetições GAA apresentaram forte associação com a doença e alta penetrância, enquanto expansões superiores a aproximadamente 250 repetições foram consideradas provavelmente patogênicas, mas com penetrância reduzida. Estudos posteriores, entretanto, demonstraram que o número de repetições isoladamente não explica toda a variabilidade clínica.

A composição da repetição também parece ser importante. Expansões contendo apenas GAA apresentam comportamento diferente de expansões nas quais outros motivos, como GGA ou GCA, estão presentes. Isso ajuda a explicar por que indivíduos com expansões relativamente grandes podem permanecer assintomáticos.

Portanto, a interpretação de um resultado genético deve considerar: número de repetições + composição da expansão + contexto clínico + histórico familiar.

A idade de início também varia

Existe uma associação entre o tamanho da expansão e a idade de início. No estudo de Rafehi e colaboradores, expansões maiores estiveram associadas a uma idade de início mais precoce. Entretanto, essa relação não é suficientemente forte para prever individualmente quando uma pessoa desenvolverá sintomas.

Além disso, estudos mais recentes mostram que o tamanho da expansão não deve ser utilizado isoladamente para prever a gravidade ou a velocidade de progressão da doença. Essa é uma distinção importante: genótipo influencia o fenótipo, mas não determina completamente o fenótipo.

Por que o cerebelo é particularmente afetado?

Uma das descobertas mais interessantes sobre a SCA27B surgiu de estudos que analisaram diretamente o tecido cerebral. Pesquisas recentes demonstraram que a expansão GAA apresenta uma instabilidade somática particularmente acentuada no cerebelo, especialmente nos hemisférios cerebelares e no vermis. Em comparação com outras regiões cerebrais, esses locais apresentaram níveis significativamente maiores de expansão somática.

Isso é relevante porque pode ajudar a explicar uma característica da doença: apesar de a alteração genética estar presente em todo o organismo, a neurodegeneração é predominantemente cerebelar. Ou seja, não basta saber que existe uma mutação. É necessário compreender por que determinado tecido é mais vulnerável àquela alteração genética.

Uma mesma proteína, duas ataxias diferentes

O gene FGF14 já era conhecido antes da descoberta da SCA27B. Variantes diferentes no mesmo gene podem causar SCA27A, uma outra forma de ataxia autossômica dominante.

Na SCA27A, o mecanismo envolve variantes que alteram diretamente a proteína FGF14. Na SCA27B, o mecanismo envolve uma expansão repetitiva intrônica GAA.

Isso é um excelente exemplo de como um mesmo gene pode estar associado a diferentes doenças dependendo do tipo de variante genética.

A SCA27B é hereditária?

Sim. A SCA27B apresenta herança autossômica dominante. Portanto, uma pessoa afetada pode transmitir a alteração genética aos filhos. Entretanto, a história familiar pode não ser evidente.

Isso pode acontecer porque:

• os sintomas podem surgir apenas na idade adulta
• alguns portadores podem permanecer assintomáticos devido à penetrância reduzida
• a expansão pode apresentar instabilidade durante a transmissão
• alguns casos podem surgir por eventos de novo

O estudo original também encontrou evidências de que a expansão pode ser herdada ou, em uma minoria dos casos, surgir de novo durante a formação das células germinativas.

Como diagnosticar?

A identificação da SCA27B exige um teste capaz de detectar especificamente a expansão GAA no FGF14. Isso é diferente de simplesmente sequenciar o gene.

Podem ser utilizadas técnicas como repeat-primed PCR (RP-PCR), long-range PCR, sequenciamento de leitura longa. O sequenciamento de leitura longa apresenta uma vantagem adicional porque permite caracterizar melhor a estrutura completa da expansão e identificar motivos repetitivos que podem interferir na interpretação do resultado.

Por isso, diante de uma ataxia cerebelar de início adulto sem diagnóstico molecular, a investigação da expansão GAA no FGF14 tornou-se uma importante consideração diagnóstica.

Existe tratamento?

Atualmente, a SCA27B é considerada uma doença genética crônica e não existe tratamento capaz de eliminar a expansão GAA responsável pela doença. Isso, entretanto, não significa que não exista possibilidade de intervenção.

A identificação da SCA27B é importante porque permite:

• estabelecer um diagnóstico molecular
• orientar o aconselhamento genético
• identificar familiares em risco
• realizar acompanhamento neurológico adequado
• direcionar reabilitação
• monitorizar sintomas e progressão
• possibilitar participação em estudos clínicos

Além disso, estudos iniciais observaram resposta parcial de alguns pacientes à 4-aminopiridina, um bloqueador de canais de potássio utilizado clinicamente, particularmente em manifestações como downbeat nystagmus. Esse achado é interessante, mas não significa que o medicamento seja uma cura ou que funcione da mesma maneira para todos os pacientes.

O que essa descoberta nos ensina sobre genética?

Talvez uma das maiores lições da SCA27B seja que a genética das doenças neurológicas é muito mais complexa do que simplesmente procurar mutações dentro das regiões codificadoras dos genes.

Durante muitos anos, pacientes com ataxia de início tardio permaneceram sem diagnóstico porque a alteração responsável estava escondida em uma região repetitiva do genoma. O desenvolvimento do sequenciamento de leitura longa permitiu acessar essas regiões anteriormente difíceis de estudar.

E o que isso significa para o futuro?

A SCA27B representa um exemplo importante da nova geração da medicina genômica. A descoberta da expansão GAA no FGF14 transformou casos anteriormente classificados como "ataxia de causa desconhecida" em uma condição genética molecularmente definida. Ao mesmo tempo, abriu novas perguntas sobre por que o cerebelo é particularmente vulnerável, como a expansão se comporta ao longo da vida e quais fatores modificam a expressão clínica.

Estudos recentes já demonstram que a expansão apresenta características específicas de instabilidade no cerebelo, sugerindo que a interação entre genética, estrutura da repetição e vulnerabilidade celular pode ser fundamental para compreender a doença.

A SCA27B também reforça um princípio importante da medicina de precisão: identificar a causa genética não significa que o fenótipo seja completamente determinado. A mutação permanece, mas idade de início, manifestações clínicas, funcionalidade e resposta a intervenções podem apresentar variabilidade.

Por isso, o futuro provavelmente não estará apenas em identificar a expansão genética, mas também em compreender quais mecanismos podem ser modulados para preservar a função cerebelar e a qualidade de vida. No Brasil, existem especialistas em SCA27B como a Dra. Mariana Spitz, neurologista do RJ.

Minha família tem essa alteração genética. Minha avó caia muito, minha tia e meu pai também e hoje já têm muito problema de motilidade, precisando de triciclos elétricos para se movimentar. Por conta disso, faço tudo o que posso pelo meu cerebelo, não consumo álcool, uso capacete quando saio de bicicleta (como proteção contra tramatismo craniano em caso de queda ou acidente), pratico yoga há 20 anos.

Também fiz 2 cursos de formação de instrutores de yoga e tenho meu próprio curso online, aberto a todos os interessados.

Referências principais

  1. PELLERIN, David et al. Deep intronic FGF14 GAA repeat expansion in late-onset cerebellar ataxia. New England Journal of Medicine, v. 388, n. 2, p. 128-141, 2023. DOI: 10.1056/NEJMoa2207406. (PubMed)

  2. RAFEHI, Haloom et al. An intronic GAA repeat expansion in FGF14 causes the autosomal-dominant adult-onset ataxia SCA27B/ATX-FGF14. American Journal of Human Genetics, v. 110, n. 6, p. 1018, 2023. DOI: 10.1016/j.ajhg.2023.05.005. (PubMed)

  3. RAFEHI, Haloom et al. An intronic GAA repeat expansion in FGF14 causes the autosomal-dominant adult-onset ataxia SCA50/ATX-FGF14. American Journal of Human Genetics, v. 110, n. 1, p. 105-119, 2023. DOI: 10.1016/j.ajhg.2022.11.015. (PubMed Central)

  4. CHEN, Zhongbo; TUCCI, Arianna; RYTEN, Mina. Deep intronic FGF14 GAA repeat expansion in late-onset cerebellar ataxia. New England Journal of Medicine, v. 388, n. 21, e70, 2023. DOI: 10.1056/NEJMc2301605. (PubMed)

  5. NATIONAL ATAXIA FOUNDATION. To be or SCA27B? That is the Question: Mystery ataxia cases solved by advances in genetic technology. SCAsource, 2023. Disponível em: National Ataxia Foundation. Acesso em: 31 ago. 2026.

  6. ONLINE MENDELIAN INHERITANCE IN MAN. FGF14; fibroblast growth factor 14 / SCA27B. OMIM, Johns Hopkins University. Disponível em: OMIM. Acesso em: 31 ago. 2026.

Dra. Andreia Torres é Nutricionista, especialista em nutrição clínica, esportiva e funcional, com mestrado em nutrição humana, doutorado em psicologia clínica e cultura/ensino na saúde, pós-doutorado em saúde coletiva. Também possui formações no Brasil e nos Estados Unidos em práticas integrativas em saúde. Para contratar envie uma mensagem: http://andreiatorres.com/consultoria/

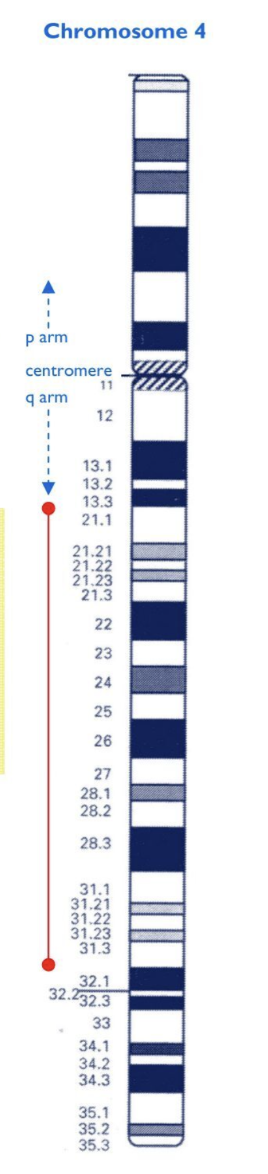
Microdeleção 4q21: uma alteração genética que pode afetar crescimento, cérebro e desenvolvimento

A microdeleção 4q21 é uma alteração cromossômica ultrarrara causada pela perda de um segmento do braço longo do cromossomo 4. É considerada uma síndrome genômica não recorrente, porque diferentes pacientes podem apresentar deleções de tamanhos e limites distintos, envolvendo diferentes conjuntos de genes.

Apesar dessa variabilidade, existe um conjunto de características que aparece com frequência: restrição do crescimento, atraso global do desenvolvimento, déficit intelectual, hipotonia, atraso importante ou ausência de fala e alterações craniofaciais. Também podem ocorrer alterações esqueléticas, cardiopatias, epilepsia, malformações cerebrais e características do transtorno do espectro autista.

Uma síndrome definida pelos genes que são perdidos

Um dos desafios da microdeleção 4q21 é justamente estabelecer uma relação direta entre o tamanho da deleção e o quadro clínico. A região crítica inicialmente identificada possui aproximadamente 1,37 Mb e contém cinco genes: PRKG2, RASGEF1B, HNRNPD, HNRNPDL e ENOPH1. Estudos posteriores ajudaram a refinar essa relação.

Atualmente, as evidências apontam especialmente para PRKG2 e RASGEF1B como genes importantes para o déficit intelectual e alterações da fala, enquanto HNRNPD e HNRNPDL estão associados a alterações do crescimento e hipotonia.

Outros genes presentes nas deleções maiores podem contribuir para características adicionais, incluindo alterações craniofaciais, neurológicas e esqueléticas.

Por isso, duas pessoas com diagnóstico de "microdeleção 4q21" não necessariamente terão o mesmo fenótipo. A interpretação deve considerar as coordenadas da deleção, seu tamanho, os genes envolvidos e a correlação genótipo-fenótipo.

O que o estudo de Yano et al. acrescentou?

Em 2015, Yano, McNamara, Halbach e Waggoner descreveram um paciente com microdeleção 4q21 que apresentava epilepsia e malformações cerebrais. O relato é particularmente importante porque amplia o espectro neurológico associado à síndrome.

O trabalho foi publicado no American Journal of Medical Genetics Part A e descreve uma criança do sexo masculino com alterações neurológicas, incluindo crises epilépticas e anormalidades relacionadas ao desenvolvimento cerebral. A publicação reforçou que a síndrome 4q21 não deve ser entendida apenas como uma condição associada a atraso do crescimento e deficiência intelectual.

O sistema nervoso central também pode estar diretamente envolvido.

Esse aspecto é relevante porque as malformações cerebrais podem ajudar a explicar parte da variabilidade neurológica observada nesses pacientes. Epilepsia e alterações do desenvolvimento cortical estão entre as manifestações descritas na literatura relacionada às deleções 4q21.

Do cérebro ao desenvolvimento fetal

Quase uma década depois, Giguet-Valard et al. apresentaram uma perspectiva diferente: a possibilidade de reconhecer sinais sugestivos da síndrome antes mesmo do nascimento.

O estudo descreveu uma deleção de aproximadamente 16,9 Mb, entre 4q13.2 e 4q21.23, envolvendo 135 genes codificadores de proteínas, incluindo 20 genes relacionados a doenças segundo a OMIM. A alteração foi identificada por CGH-array e confirmada por FISH. Os exames dos pais não mostraram a mesma alteração, indicando que provavelmente se tratava de uma alteração de novo.

O caso apresentava inicialmente um ultrassom normal na 20ª semana. Entretanto, a partir da 30ª semana surgiram alterações como:

  • excesso de líquido amniótico;

  • restrição do crescimento fetal;

  • ossos longos mais curtos;

  • hipoplasia do osso nasal;

  • alterações dos dedos;

  • braquidactilia;

  • clinodactilia;

  • braquicefalia;

  • bochechas desproporcionalmente volumosas.

O crescimento dos ossos longos estava particularmente comprometido, com fêmur e úmero abaixo dos percentis esperados. Esses achados levaram à investigação genética, que identificou a grande deleção 4q13.2-q21.23.

O ultrassom pode oferecer pistas para uma doença genética

Esse caso chama atenção para um ponto importante da medicina fetal: uma alteração genética pode não produzir sinais evidentes no início da gestação. Na microdeleção 4q21, a restrição do crescimento intrauterino é uma das características pré-natais mais frequentemente descritas. O estudo de 2024 sugere que outros sinais podem ajudar a levantar a hipótese diagnóstica, especialmente quando aparecem em conjunto: crescimento fetal reduzido + excesso de líquido amniótico + ossos longos curtos + alterações das extremidades + características faciais incomuns.

Por isso, os autores destacam a importância de uma avaliação cuidadosa da face e das extremidades durante o ultrassom morfológico. Isso não significa que esses achados sejam específicos da microdeleção 4q21. Eles podem ocorrer em diversas condições genéticas e não genéticas. O ponto é que a combinação de múltiplas alterações pode justificar uma investigação genômica.

Por que a epilepsia é relevante?

A associação descrita por Yano et al. amplia a compreensão do espectro neurológico da síndrome. As manifestações neurológicas podem incluir déficit intelectual, atraso importante da fala, hipotonia, alterações do desenvolvimento cerebral e epilepsia. A presença de malformações cerebrais em alguns pacientes também demonstra que a deleção pode interferir em processos fundamentais para o desenvolvimento do sistema nervoso.

Entretanto, é importante evitar uma interpretação simplista. Nem toda pessoa com microdeleção 4q21 terá epilepsia ou uma malformação cerebral. Essa é justamente uma das características das síndromes de deleção: a perda de diferentes genes pode produzir combinações distintas de manifestações clínicas.

Quais genes podem explicar o fenótipo?

A região 4q21 contém genes com funções potencialmente relevantes para diferentes aspectos do desenvolvimento.

PRKG2

O PRKG2 codifica uma proteína quinase dependente de GMP cíclico e apresenta expressão importante no cérebro e em tecidos relacionados ao desenvolvimento ósseo. Alterações nesse gene são consideradas relevantes para o fenótipo de crescimento e desenvolvimento observado na síndrome.

RASGEF1B

O RASGEF1B participa da sinalização relacionada às proteínas da família RAS. A região envolvendo esse gene tem sido relacionada principalmente às alterações cognitivas e de linguagem observadas na síndrome.

HNRNPD e HNRNPDL

Esses genes codificam proteínas envolvidas no processamento e regulação de RNA. A haploinsuficiência dessas regiões tem sido associada especialmente a restrição do crescimento e hipotonia.

SEC31A

Em deleções que incluem a região 4q21.22, o SEC31A é um dos genes considerados candidatos para explicar parte das alterações craniofaciais. Assim, uma deleção maior pode produzir um fenótipo mais complexo porque envolve simultaneamente vários genes com funções distintas.

A microdeleção 4q21 deve ser entendida como um espectro clínico, e não como uma doença com uma apresentação única.

Como é feita a investigação genética?

Técnicas como microarray cromossômico (CMA/CGH-array) são particularmente importantes porque conseguem identificar deleções e duplicações submicroscópicas que podem não ser detectadas pelo cariótipo convencional.

Mas lembre que encontrar uma deleção em 4q21 não significa que todas as manifestações descritas na literatura estarão necessariamente presentes. Da mesma forma, o tamanho da deleção não permite prever sozinho a gravidade do quadro.

A interpretação adequada exige integrar genótipo + genes envolvidos + tamanho e localização da deleção + mecanismo da alteração + fenótipo + história familiar + exames complementares.

Essa abordagem é particularmente importante nas doenças genômicas raras, nas quais a relação entre uma alteração no DNA e suas manifestações clínicas pode ser complexa.

Referências

Yano S, McNamara M, Halbach S, Waggoner D. 4q21 microdeletion in a patient with epilepsy and brain malformations. Am J Med Genet A. 2015;167(6):1409-1413. doi:10.1002/ajmg.a.36910. PMID: 25847229. (PubMed)

Giguet-Valard AG, Thevenin C, Dreux S, et al. Antenatal description of large 4q13.2q21.23 deletion and outcomes. Mol Genet Genomic Med. 2024;12(2):e2397. doi:10.1002/mgg3.2397. PMID: 38351708. PMCID: PMC10864926. (PubMed Central (PMC))

Bonnet C, Andrieux J, et al. Microdeletion at chromosome 4q21 defines a new emerging syndrome with marked growth restriction, mental retardation and absent or severely delayed speech. J Med Genet. 2010. (PubMed)

Dra. Andreia Torres é Nutricionista, especialista em nutrição clínica, esportiva e funcional, com mestrado em nutrição humana, doutorado em psicologia clínica e cultura/ensino na saúde, pós-doutorado em saúde coletiva. Também possui formações no Brasil e nos Estados Unidos em práticas integrativas em saúde. Para contratar envie uma mensagem: http://andreiatorres.com/consultoria/